研究内容
以计算化学与信息科学,将天然产物生物合成中“看不见的过程”可视化
研究概要
支撑我们日常“衣、食、住”的,是植物与微生物所产生的天然有机化合物(天然产物)。 其中萜类更是应用于医药、农药、香料、粘合剂、塑料改性剂乃至电子材料等各个领域, 可以说是支撑社会基础的一类化合物。
这些形态各异的天然产物骨架,是在酶的内部通过复杂的多步连续反应, 在极短时间内精确构筑而成的。即便是当今有机合成化学难以实现的转化,酶也能轻而易举地完成。
但这同时也意味着,反应过程中存在大量反应性高、寿命极短、无法分离取出的 中间体与过渡态。既无法分离也无法确定结构,仅凭实验要完整阐明生物合成机理极为困难。
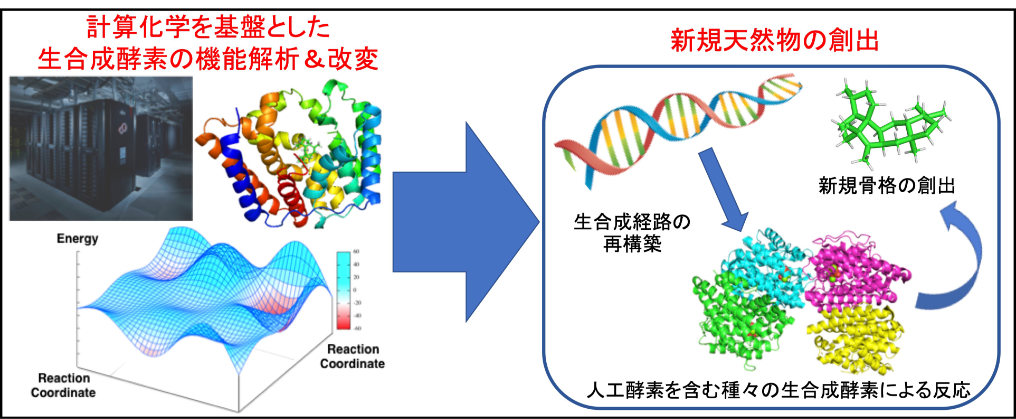
因此,我们以计算化学为主要手段。 量子化学计算能够直接给出实验无法捕捉的中间体与过渡态的能量和结构。 再结合分子动力学计算与机器学习,我们得以揭示酶这一“反应场” 究竟是如何只选择性地生成特定产物的。
如果能够理解天然产物这一精妙的“造物”机制,并按照需求加以改造, 那么它不仅在有机化学与天然产物化学中具有重要的学理价值, 也有望为药物研发与物质科学提供强有力的工具。
利用机器学习势加速计算
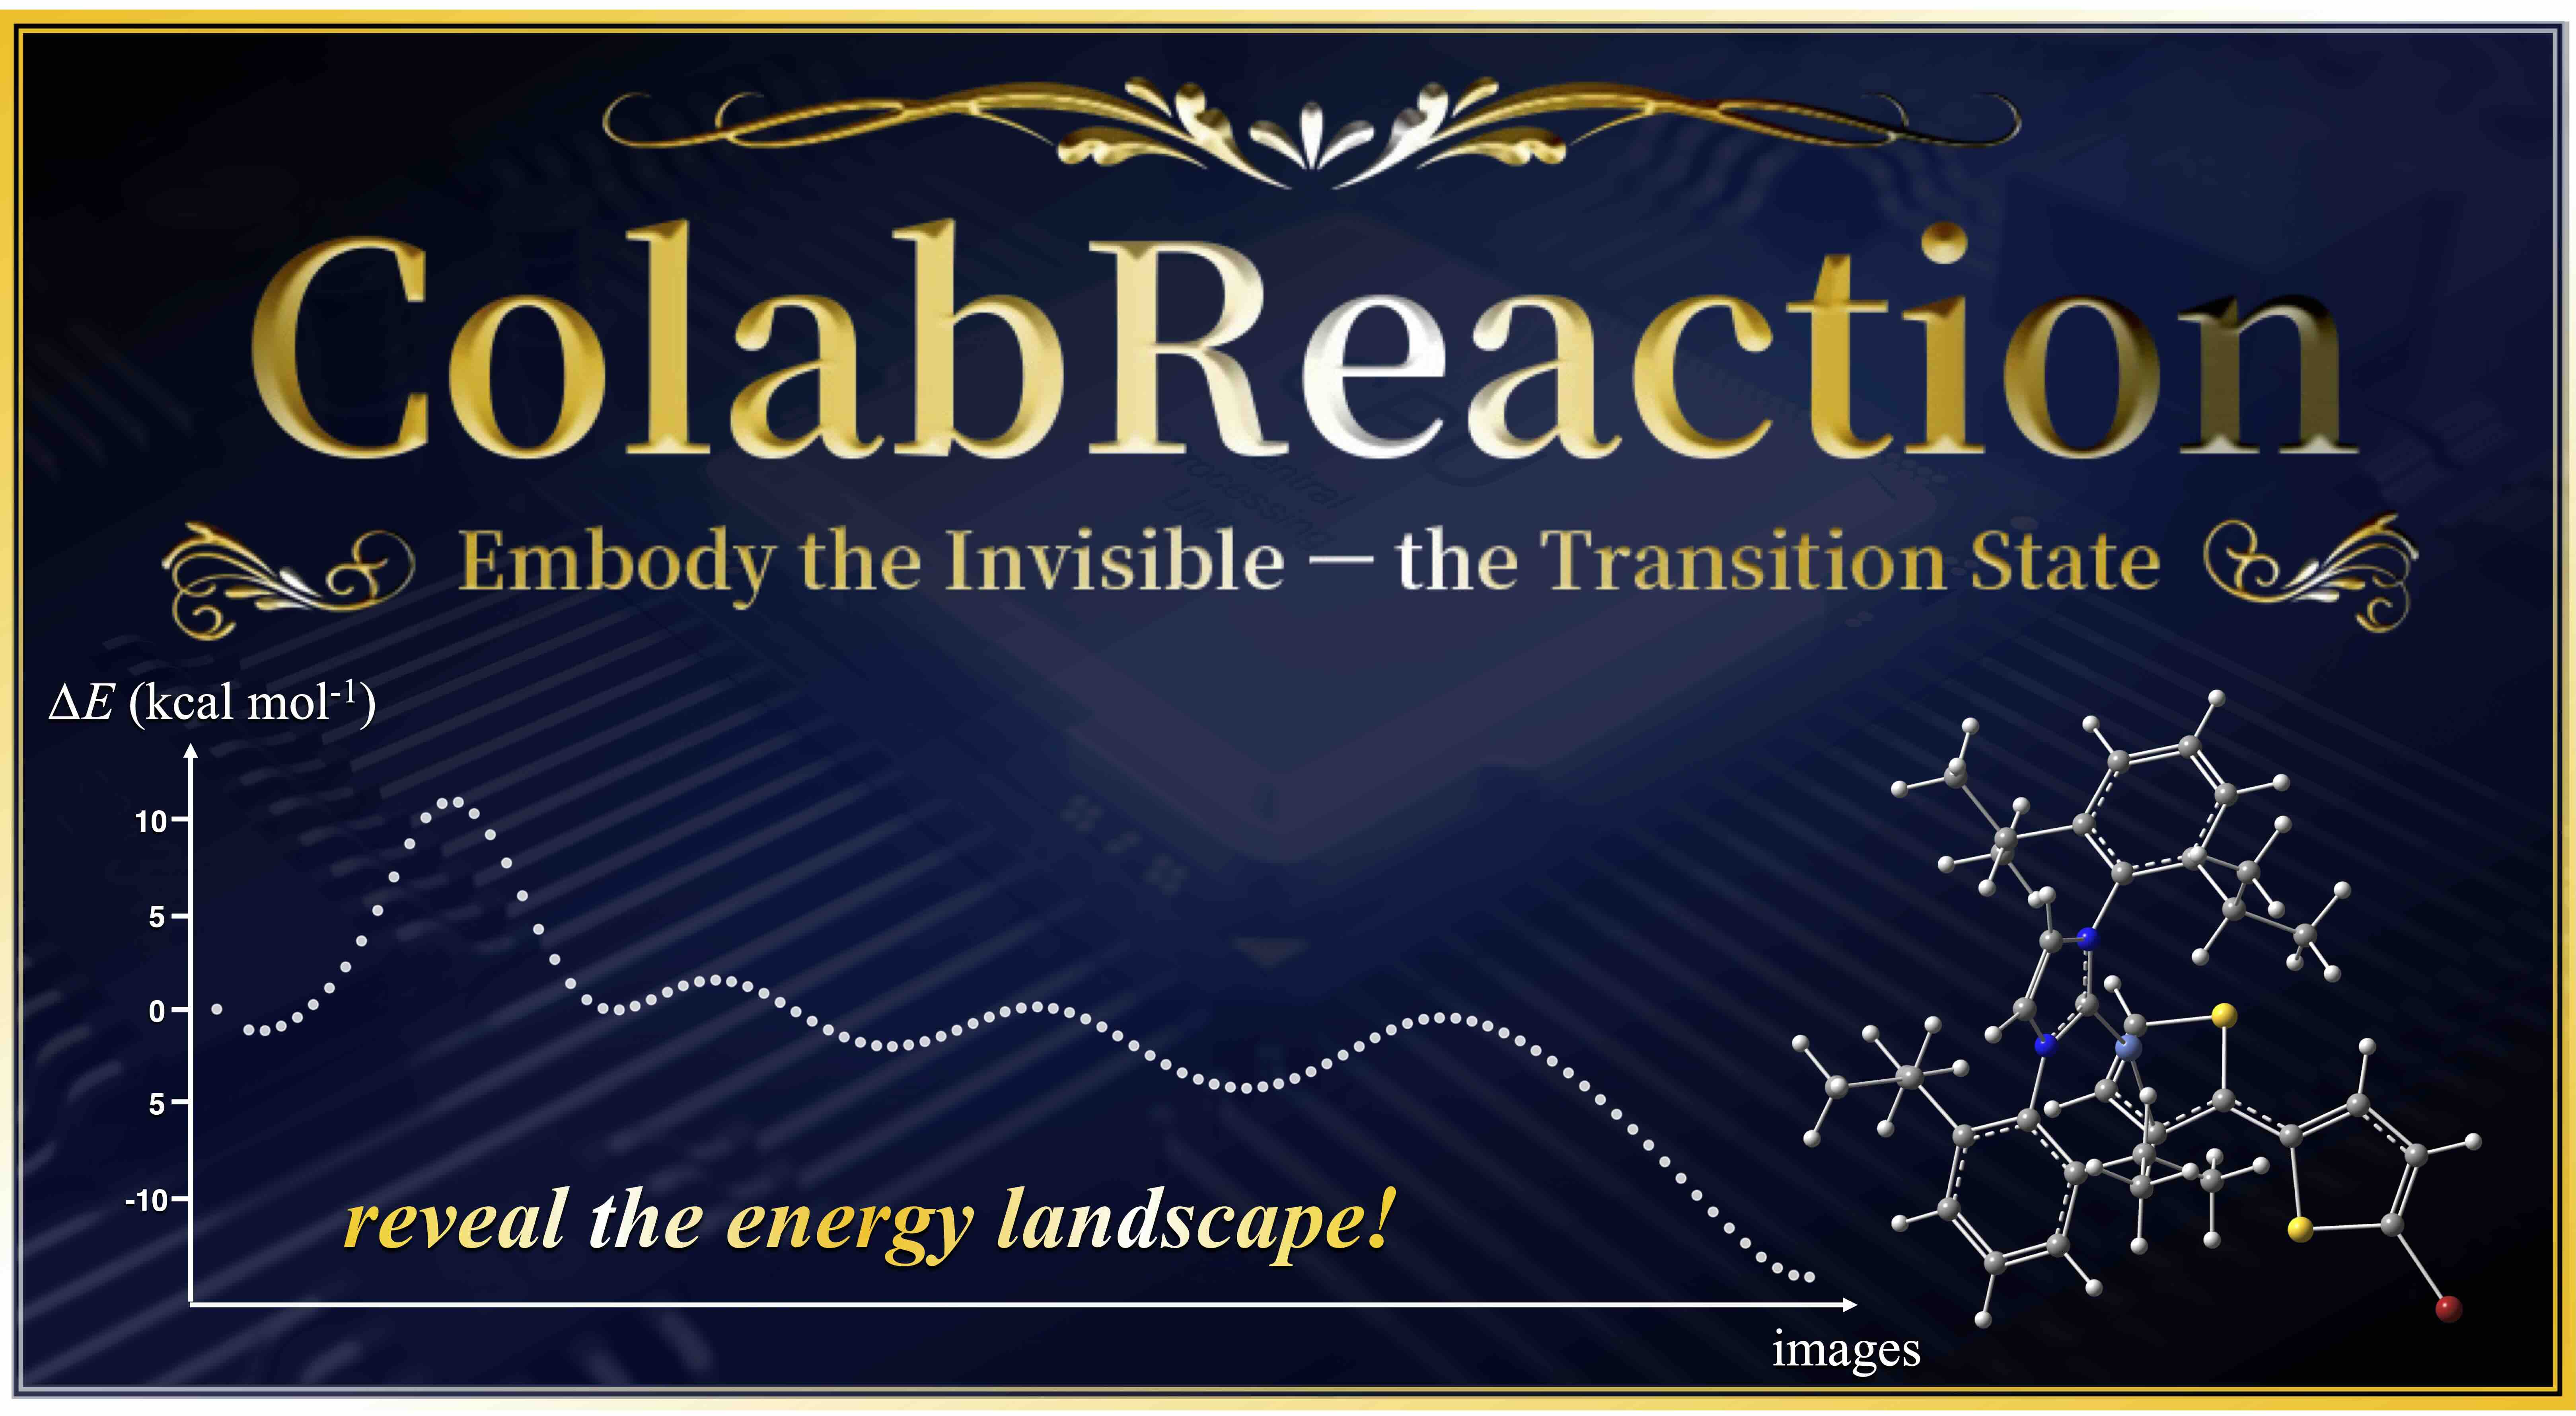
用计算阐明反应机理时,最大的障碍一直是计算成本。 用量子化学计算搜索过渡态,一个反应往往需要数天时间, 要想逐一比较所有可能的路径,时间根本不够用。
为此,我们将通用机器学习势 UMA(Universal Model for Atoms, 基于 1.2 亿分子规模的数据集 OMol25 训练)与 Direct MaxFlux(DMF)法的反应路径搜索结合起来。 在这一框架下,过去需要数天的反应机理解析,平均每个反应约 4 分钟即可完成。
仅仅快是不够的,精度同样达到了实用水平。 在以有机反应为对象的验证中,所得过渡态结构的 RMSD 平均为 0.24 Å, 活化能的平均绝对误差控制在 1.65 kcal/mol 以内。
这种加速带来的不只是等待时间的缩短。 过去只能“验证一条被认为最可能的路径”的解析, 转变为“列举并比较所有可能路径”的解析。 后文所述的量子化学计算与酶模拟,都建立在这一基础之上。
用量子化学计算解读反应机理
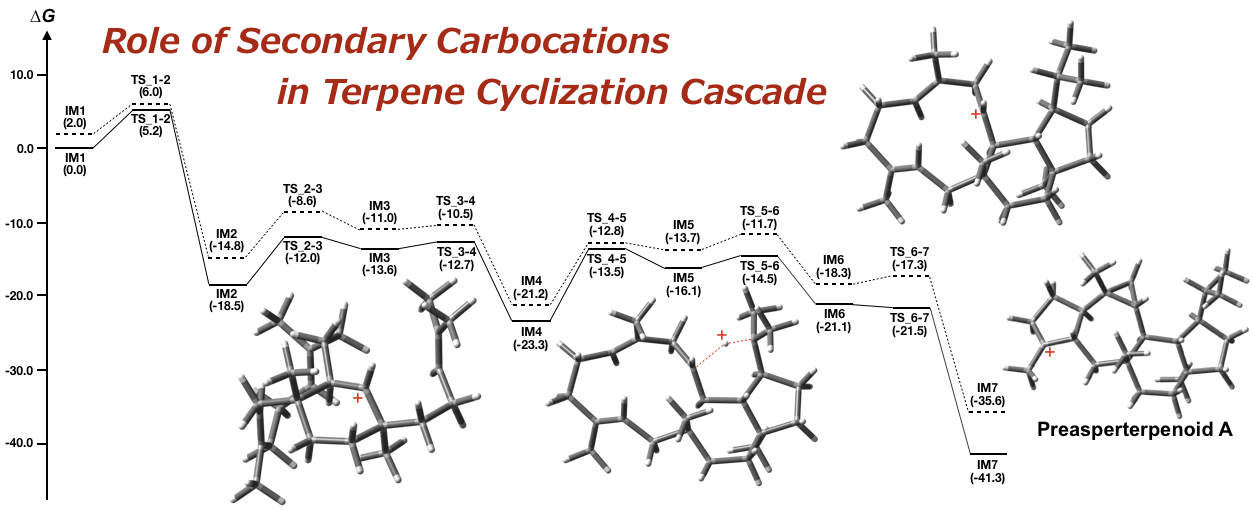
萜类的生物合成,是由链状前体生成的碳正离子 依次反复进行环化、氢迁移与烷基重排的“级联反应”。 此过程中产生的中间体寿命极短,几乎不可能通过实验观测。
我们运用密度泛函理论(DFT)计算,逐一计算这些碳正离子中间体与过渡态, 并将其描绘为能量图景。将所得路径与实验结果及同位素标记的研究结论相互印证, 既可以检验既往提出的生物合成机理是否成立,有时还能提出全新的反应路径。
计算使用 Gaussian 等量子化学程序,构象搜索则借助 Crest 等工具。 我们通过自主开发的工作流,实现了大量路径搜索的自动化与并行化。
用模拟与人工智能观察酶
即使从相同的底物出发,酶不同,产物也会不同。造成这种差异的, 是包裹底物的活性位点的形状与动态涨落。我们通过分子动力学(MD)计算 追踪酶–底物复合物的运动,并用 QM/MM 计算仅对反应部位作量子力学处理, 以此解析“作为反应场的酶”是如何调控级联反应的。
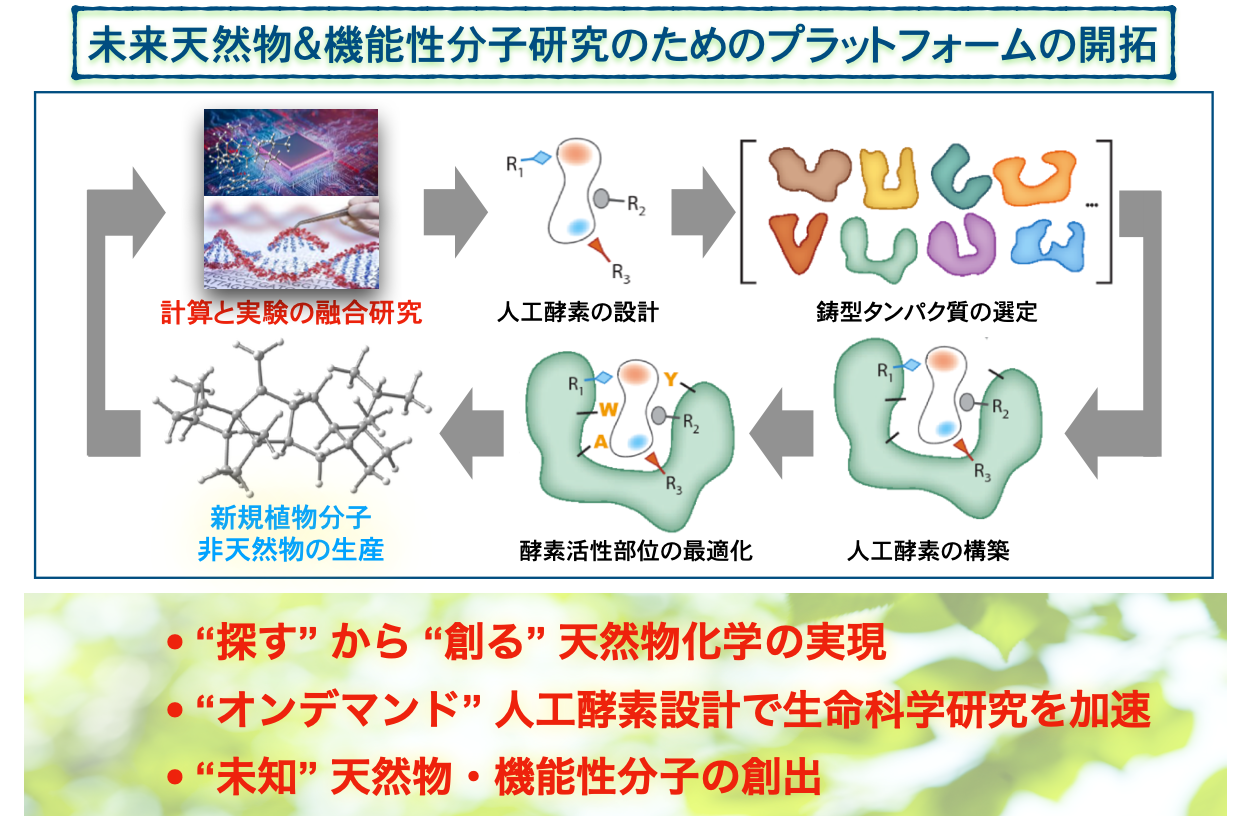
近年来,我们也积极引入机器学习势与结构预测模型等人工智能技术, 着手开展过去难以实现的大规模路径搜索与反应动力学解析。 此外,我们还运用 Rosetta 进行人工酶设计, 力求创造出能够给出目标骨架的酶。
主要使用的软件:Gaussian / Amber / GROMACS / Rosetta / Conflex
与实验科学的协同
由计算得出的假说,只有经过实验验证才具有意义。 我们与国内外的实验研究者密切合作,通过有机合成制备标准品与反应解析、 以及利用基因重组构建突变酶并评价其功能,来检验计算所作的预测。
反之,实验中出现的“无法解释的结果”,对计算而言是最好的出发点。 在理论与实验之间往复推进研究,正是我们的风格。
相关论文
- JACS Au, 2021. DOI: 10.1021/jacsau.1c00178
- J. Am. Chem. Soc., 2020, 142, 19830–19834. DOI: 10.1021/jacs.0c09616
- Angew. Chem. Int. Ed., 2018, 57, 14752–14757. DOI: 10.1002/anie.201807139
- Farumashia(药学杂志), 2019, 55, 684–688. DOI: 10.14894/faruawpsj.55.7_684
- Chem-Station 访谈文章(日文)
致有意加入研究室或开展合作研究的各位
关于研究室的详细信息,请浏览 生物信息工学研究室网站。 合作研究相关事宜,请联系 hsato[at]bi.a.u-tokyo.ac.jp(请将[at]替换为 @)。